Sistemas de Gestión de la Calidad: La Infraestructura Detrás de Todo Estándar de Calidad
Turn this article into takeaways for your work.


Each assistant summarizes the article only for you and suggests best practices for your work.
Pregunte a cinco fabricantes qué es un sistema de gestión de la calidad y obtendrá a menudo cinco respuestas construidas en torno a la certificación que cada uno tenga. El taller con ISO 9001 describe las cláusulas 4 a 10. El proveedor automotriz habla de IATF 16949 y las herramientas centrales. El taller de maquinado aeroespacial habla de AS9100 y de la inspección del primer artículo.
Todos describen la misma infraestructura con distinto ropaje. Un sistema de gestión de la calidad (QMS) es el conjunto de procesos documentados, registros y estructuras de responsabilidad que hacen que la calidad sea consistente y mejorable, independientemente de qué estándar específico rija el certificado colgado en la pared. Entender la infraestructura en sí, en lugar de memorizar los números de cláusula de un estándar, es lo que permite a un líder de calidad adaptarse cuando cambian los requisitos de los clientes o las certificaciones de la industria.
Esta guía cubre los componentes que todo QMS real necesita, sin importar qué estándar se asiente sobre él. Para conocer la mecánica específica de certificarse en ISO 9001, consulte la implementación de ISO 9001. Para la filosofía más amplia de planificar, controlar y mejorar la calidad, consulte el resumen de la gestión de calidad en manufactura.
Los Componentes Centrales que Todo QMS Necesita
Si se deja de lado la terminología propia de cada estándar, todo QMS funcional se construye con el mismo puñado de componentes.
Política y objetivos de calidad. Una declaración breve de intención de la dirección, traducida en objetivos medibles que se conecten con prioridades reales del negocio en lugar de quedar enmarcada en una pared sin que nadie la lea. Los objetivos deben vincularse directamente con métricas que se siguen en otros lugares, incluidos los KPIs específicos de calidad que se tratan en optimización del rendimiento en la primera pasada y estrategias de prevención de defectos.
Control de documentos. Un proceso definido para crear, revisar, aprobar, distribuir y retirar documentos de calidad, procedimientos, instrucciones de trabajo y formatos, que garantice que la versión que alguien usa en el piso de planta sea la vigente y aprobada, y no una copia obsoleta que alguien imprimió hace meses.
Control de procesos y trabajo estándar. Procedimientos documentados e instrucciones de trabajo para las operaciones que afectan la calidad del producto, vinculados con el trabajo de capacidad de proceso que se trata en el control estadístico de procesos, de modo que "cómo lo hacemos" esté definido con la claridad suficiente para que el desempeño no dependa por completo de qué operador esté en el turno.
Programa de auditoría interna. Una verificación recurrente y sistemática de que el sistema documentado realmente se sigue en la práctica y no solo está escrito. Las auditorías internas deben encontrar las brechas antes que un cliente o un auditor de certificación, y deben alimentar directamente la acción correctiva en lugar de existir como una casilla de cumplimiento.
Acción Correctiva y Preventiva (CAPA). El mecanismo que toma una señal, una queja de un cliente, una no conformidad interna, un hallazgo de auditoría, y la lleva a través de la investigación hasta una solución verificada y eficaz. CAPA es el componente que más a menudo se hace mal: se trata como papeleo en lugar de resolución genuina de problemas, y se cierra con base en una explicación plausible y no en una causa raíz verificada, identificada mediante métodos como los de métodos de análisis de causa raíz.
Revisión gerencial. Una revisión periódica y estructurada de la dirección sobre el desempeño general del QMS, tendencias de calidad, resultados de auditorías, retroalimentación de clientes, estado de las acciones correctivas, que alimenta decisiones sobre recursos, prioridades y cambios en el sistema. La revisión gerencial es donde un QMS recibe verdadera atención ejecutiva o se convierte discretamente en una responsabilidad aislada del departamento de calidad.
Registros y capacitación. Evidencia de que el sistema funciona: registros de inspección, registros de calibración, registros de capacitación y competencia que demuestran que las personas están calificadas para el trabajo que realizan, vinculados con capacitación y desarrollo de habilidades para ver cómo se construye y se da seguimiento a esa competencia desde el principio.
CAPA: Donde la Mayoría de los Sistemas de Gestión de la Calidad Realmente Viven o Mueren
Si un componente de un QMS determina si todo el sistema impulsa una mejora real o solo genera papeleo, es CAPA.
El modo de falla más común es confundir tres conceptos distintos: corrección, acción correctiva y acción preventiva. Una corrección arregla la pieza defectuosa o la situación inmediata. La acción correctiva atiende la causa raíz de un problema que ya ocurrió, para que no vuelva a suceder. La acción preventiva atiende un problema potencial que aún no ha ocurrido pero que se ha identificado como un riesgo. Los equipos de calidad que solo hacen correcciones y las llaman acciones correctivas nunca cierran realmente el ciclo de los problemas recurrentes, porque la causa subyacente nunca se tocó.
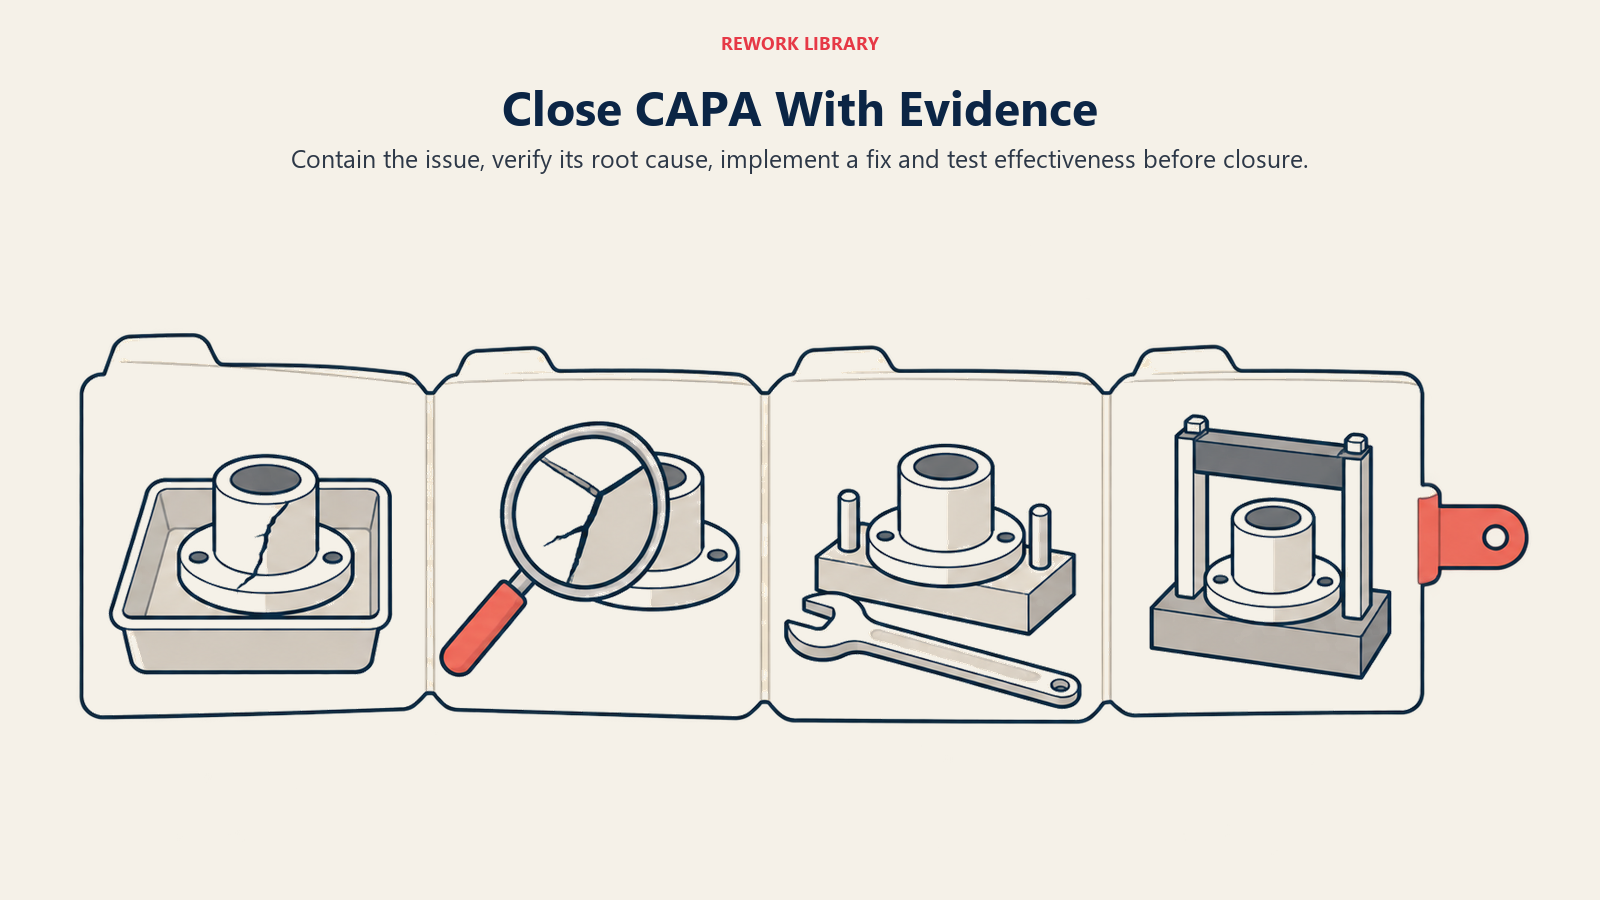
Un proceso CAPA bien dirigido sigue una secuencia consistente: capturar la señal (queja, no conformidad, hallazgo de auditoría, casi accidente), contener el problema inmediato, investigar hasta una causa raíz verificada en lugar de una suposición plausible, implementar una solución, verificar que la solución sea realmente eficaz durante un periodo significativo, y cerrar el registro con evidencia, no solo con la afirmación de que "ya se arregló". Omitir el paso de verificación es muy común y muy dañino, ya que significa que los problemas se marcan como cerrados y luego reaparecen discretamente meses después sin ningún registro que conecte ambas ocurrencias.
La eficacia de la CAPA también depende de la calidad de los datos que la alimentan. Un sistema CAPA alimentado con reportes de no conformidad inconsistentes, incompletos o tardíos desde el piso de planta siempre tendrá un desempeño inferior, sin importar qué tan bien diseñado esté el proceso de investigación en el papel. Es uno de los argumentos más sólidos a favor de una estrecha integración entre los registros de calidad y la gestión de calidad de proveedores, ya que una proporción significativa de las no conformidades en la mayoría de los fabricantes se origina en el material entrante y no en problemas del proceso interno.
Cómo los Distintos Estándares de la Industria se Apilan sobre la Misma Base
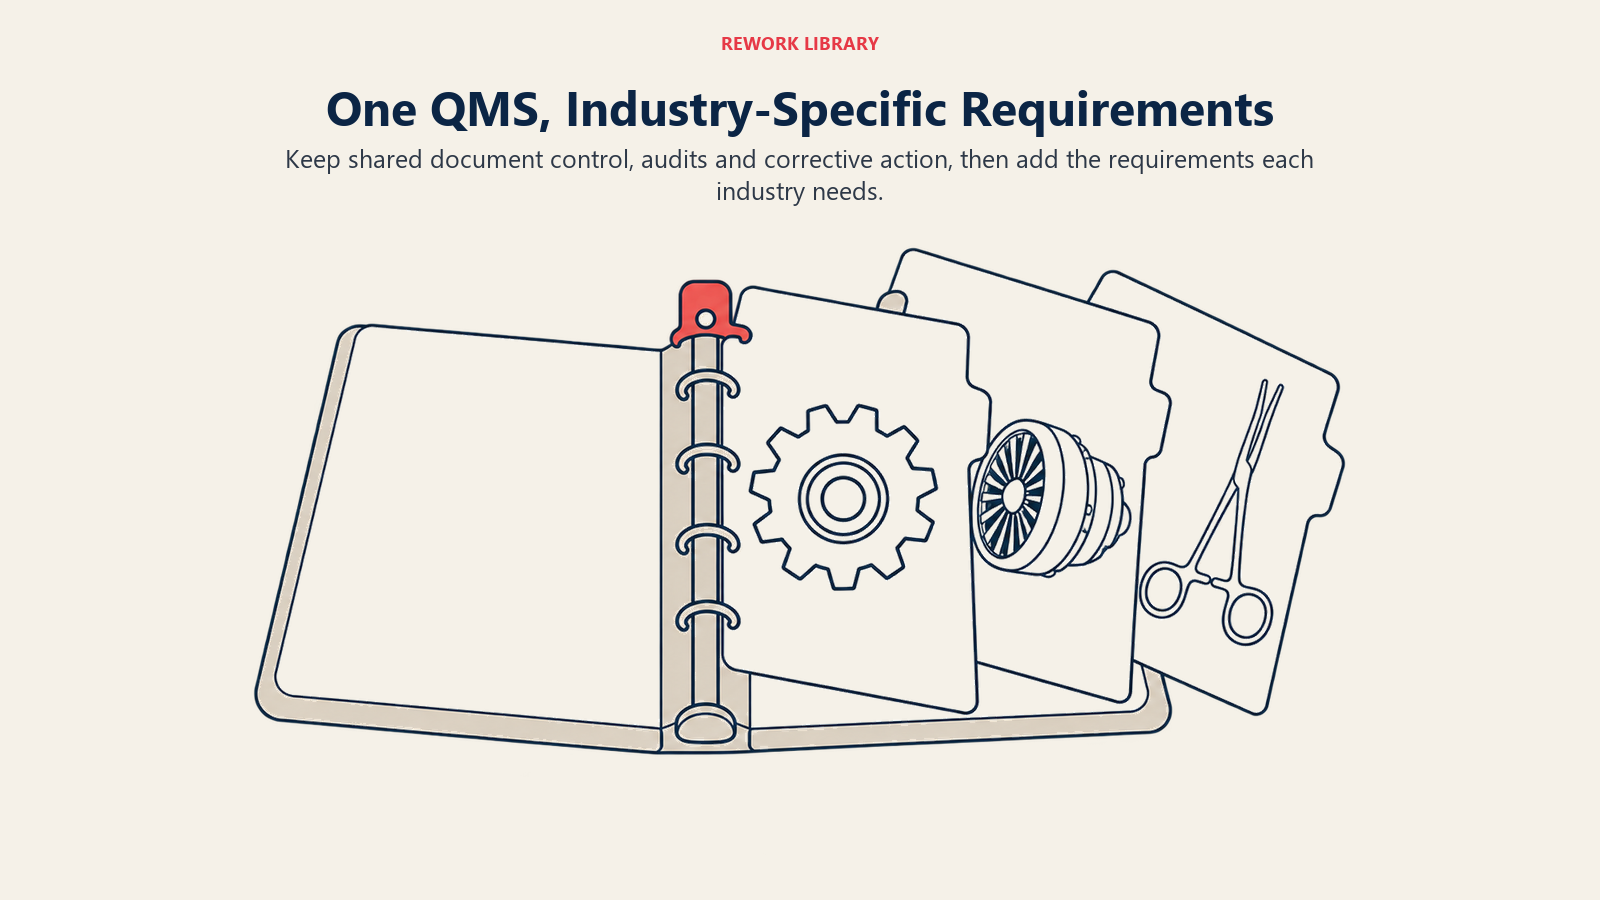
La infraestructura central del QMS descrita arriba es el denominador común. Los estándares específicos de cada industria agregan requisitos encima, impulsados por aquello en lo que necesitan confiar los clientes y los reguladores de esa industria.
ISO 9001 es la base genérica sobre la que se construyen la mayoría de los estándares específicos de cada industria. Define la estructura central: contexto de la organización, liderazgo, planificación, apoyo, operación, evaluación del desempeño y mejora, sin prescribir requisitos técnicos propios de cada industria.
IATF 16949, el estándar de la industria automotriz, agrega requisitos sobre ISO 9001 orientados específicamente a armonizar la evaluación y certificación en toda la cadena de suministro automotriz a nivel mundial, e introduce un conjunto común de técnicas y métodos para el desarrollo de productos y procesos compartido por los fabricantes automotrices de todo el mundo, según el International Automotive Task Force, el organismo que gobierna el estándar (IATF Global Oversight). En la práctica, eso significa un mayor énfasis en las herramientas centrales (APQP, PPAP, FMEA, MSA, SPC), requisitos integrados de seguridad del producto y requisitos específicos del cliente superpuestos al estándar base.
AS9100, el estándar de la industria aeroespacial y de defensa, agrega requisitos que atienden el perfil de riesgo propio de esa industria: gestión de la configuración, prevención de piezas falsificadas, inspección del primer artículo y requisitos de trazabilidad reforzados que reflejan la naturaleza crítica para la seguridad de los componentes aeroespaciales.
ISO 13485, el estándar de dispositivos médicos, y el Quality System Regulation de la FDA agregan requisitos de gestión de riesgos, controles de diseño y rigor de CAPA propios de dispositivos en los que una falla de calidad puede dañar directamente a un paciente.
La implicación práctica: un fabricante que atiende a varias industrias con la misma infraestructura de QMS, un solo sistema de control de documentos, un solo programa de auditoría interna, un solo proceso CAPA, puede superponer los requisitos específicos de cada industria en lugar de operar sistemas paralelos y desconectados. Los fabricantes que en cambio construyen sistemas separados por certificación suelen terminar duplicando esfuerzos y creando justo el tipo de inconsistencia que un QMS debe eliminar.
Cómo Construir o Mejorar un QMS: Por Dónde Empezar
Empiece por el control de procesos y el control de documentos antes de agregar los requisitos propios de una certificación. Un QMS sin un control de versiones sólido sobre los procedimientos y sin un trabajo estándar claro en las operaciones que más importan para la calidad tendrá dificultades sin importar a qué certificación apunte.
Construya el proceso CAPA para que supere una auditoría antes de necesitarlo. Esperar a que se programe una auditoría de certificación para formalizar la disciplina de CAPA significa que la primera prueba real del proceso ocurre bajo presión, con un auditor externo observando. Ejecute el proceso con no conformidades reales durante varios meses antes de una auditoría, para que las debilidades salgan a la luz internamente y no externamente.
Dimensione la documentación según el negocio, no según una plantilla genérica. La documentación excesivamente burocrática, procedimientos escritos para una organización mucho más grande o formatos que nadie consulta, es una de las razones más comunes por las que un QMS genera rechazo en lugar de uso. Documente lo que realmente necesita controlarse y resista la tentación de agregar documentos de proceso solo porque existe una plantilla para ellos.
Elija el software eQMS con criterio, no como un asunto secundario. Los sistemas electrónicos de gestión de la calidad que centralizan el control de documentos, el seguimiento de no conformidades y los registros de CAPA mejoran significativamente la consistencia y la capacidad de auditoría frente a las hojas de cálculo y las unidades compartidas, en particular para fabricantes que gestionan varias ubicaciones o varias certificaciones de industria a la vez. Pero el software no arregla un proceso defectuoso; solo hace más rápido un buen proceso y hace más fácil ver que un mal proceso está roto.
Trate la revisión gerencial como un foro genuino de toma de decisiones, no como una actualización de estatus. Si la dirección sale de la revisión gerencial sin haber tomado una decisión ni asignado un recurso, la revisión no está cumpliendo su función. Los datos de calidad que nunca cambian una decisión de recursos o una prioridad señalan un QMS que existe por cumplimiento y no por desempeño.
Cómo Conectar el Desempeño del QMS con los Resultados del Negocio
Un QMS justifica su inversión cuando sus resultados aparecen en métricas que la dirección ya sigue. La disminución de las tasas internas de defectos, seguida a través de las distinciones de control de calidad frente a aseguramiento de calidad en cómo se divide el trabajo, debería poder rastrearse hasta cierres específicos de CAPA. La reducción de quejas de clientes y la mejora en el cumplimiento de los requisitos de calidad del cliente deberían rastrearse hasta mejoras en el control de procesos. Y un costo decreciente de la mala calidad, desperdicio, retrabajo, garantía, debería ser visible en el mismo trabajo de análisis de costos de manufactura que finanzas ya realiza.
Cuando el QMS también se cruza con la gestión del cumplimiento regulatorio, la misma infraestructura de control de documentos y auditoría que respalda la certificación de calidad suele respaldar también las auditorías regulatorias, otra razón para construir un solo sistema sólido en lugar de varios fragmentados.
Preguntas Frecuentes sobre los Sistemas de Gestión de la Calidad
¿Necesitamos un QMS formal si no buscamos la certificación ISO 9001?
Sí, en una forma reducida. Incluso sin buscar una certificación formal, los componentes centrales, control de documentos, control de procesos, una forma de investigar y corregir problemas recurrentes y registros básicos, aportan por sí solos consistencia y valor de mejora. La certificación agrega validación externa y credibilidad ante los clientes sobre una infraestructura que vale la pena construir de todos modos.
¿Cuál es la diferencia real entre acción correctiva y acción preventiva?
La acción correctiva responde a un problema que ya ocurrió, con el objetivo de evitar que se repita. La acción preventiva responde a un riesgo que aún no ha causado un problema pero que se ha identificado mediante análisis de tendencias, evaluación de riesgos o un casi accidente. La mayoría de los equipos de calidad son mucho más débiles en la acción preventiva porque requiere buscar el riesgo de forma proactiva en lugar de reaccionar ante una falla conocida.
¿Puede un solo QMS respaldar varias certificaciones como ISO 9001 e IATF 16949 al mismo tiempo?
Sí, y es el enfoque más eficiente. Como IATF 16949, AS9100 y estándares similares se construyen como adiciones sobre la base de ISO 9001, un QMS bien diseñado puede satisfacer una sola vez los requisitos base y agregar las capas específicas de cada industria, como las herramientas centrales automotrices o la gestión de la configuración aeroespacial, sin duplicar todo el sistema.
¿Cómo sabemos si nuestro proceso CAPA realmente funciona y no solo genera registros cerrados?
Dé seguimiento a la reincidencia. Si la misma no conformidad, o una claramente relacionada, reaparece dentro de un periodo definido después de que se cerró una CAPA, es probable que la investigación original se haya detenido en un síntoma y no en una causa raíz verificada. Una baja tasa de reincidencia a lo largo del tiempo es un indicador mucho mejor de la eficacia de la CAPA que el número de CAPAs cerradas.

Co-Founder, Rework.com
On this page
- Los Componentes Centrales que Todo QMS Necesita
- CAPA: Donde la Mayoría de los Sistemas de Gestión de la Calidad Realmente Viven o Mueren
- Cómo los Distintos Estándares de la Industria se Apilan sobre la Misma Base
- Cómo Construir o Mejorar un QMS: Por Dónde Empezar
- Cómo Conectar el Desempeño del QMS con los Resultados del Negocio